Tìm hiểu chung về hội chứng Cornelia de Lange
Hội chứng Cornelia de Lange (Cornelia de Lange syndrome - CdLS) là một rối loạn di truyền hiếm gặp ảnh hưởng đến quá trình phát triển của cơ thể. Người mắc có thể gặp tình trạng chậm tăng trưởng, chậm phát triển vận động và nhận thức, những đặc điểm khuôn mặt đặc trưng, bất thường ở tay chân hoặc một số cơ quan khác. Bệnh chủ yếu liên quan đến các biến đổi ở những gen tham gia hoạt động của phức hợp cohesin, thường gặp nhất là gen NIPBL. Mức độ biểu hiện của bệnh rất khác nhau giữa từng người.
CdLS là bệnh hiếm, gặp ở cả nam và nữ cũng như nhiều nhóm dân số khác nhau trên thế giới. Phần lớn người bệnh không có tiền sử gia đình rõ ràng do đột biến di truyền thường xuất hiện mới (de novo). Bệnh có thể được nhận biết từ thời kỳ sơ sinh ở thể điển hình, trong khi các thể nhẹ có thể chỉ được xác định ở trẻ lớn hoặc người trưởng thành nhờ xét nghiệm di truyền.
Hội chứng Cornelia de Lange được chia thành hai thể lâm sàng gồm:
- CdLS cổ điển (classic CdLS): Có kiểu hình đặc trưng rõ rệt, thường gồm khuôn mặt điển hình, hạn chế tăng trưởng trước và sau sinh, chậm phát triển thần kinh, tật đầu nhỏ và có thể có bất thường giảm sản chi. Các trường hợp nặng thường liên quan đến đột biến NIPBL.
- CdLS không cổ điển (non - classic CdLS): Biểu hiện nhẹ hoặc không đầy đủ so với thể cổ điển. Một số trường hợp liên quan đến SMC1A, SMC3, RAD21, HDAC8 hoặc các đột biến NIPBL gây kiểu hình nhẹ.
Triệu chứng của hội chứng Cornelia de Lange
Những dấu hiệu và triệu chứng của hội chứng Cornelia de Lange
Hội chứng Cornelia de Lange có biểu hiện đa dạng và mức độ nghiêm trọng khác nhau ở mỗi người. Các dấu hiệu có thể xuất hiện từ khi sinh hoặc trở nên rõ hơn trong quá trình trẻ phát triển.
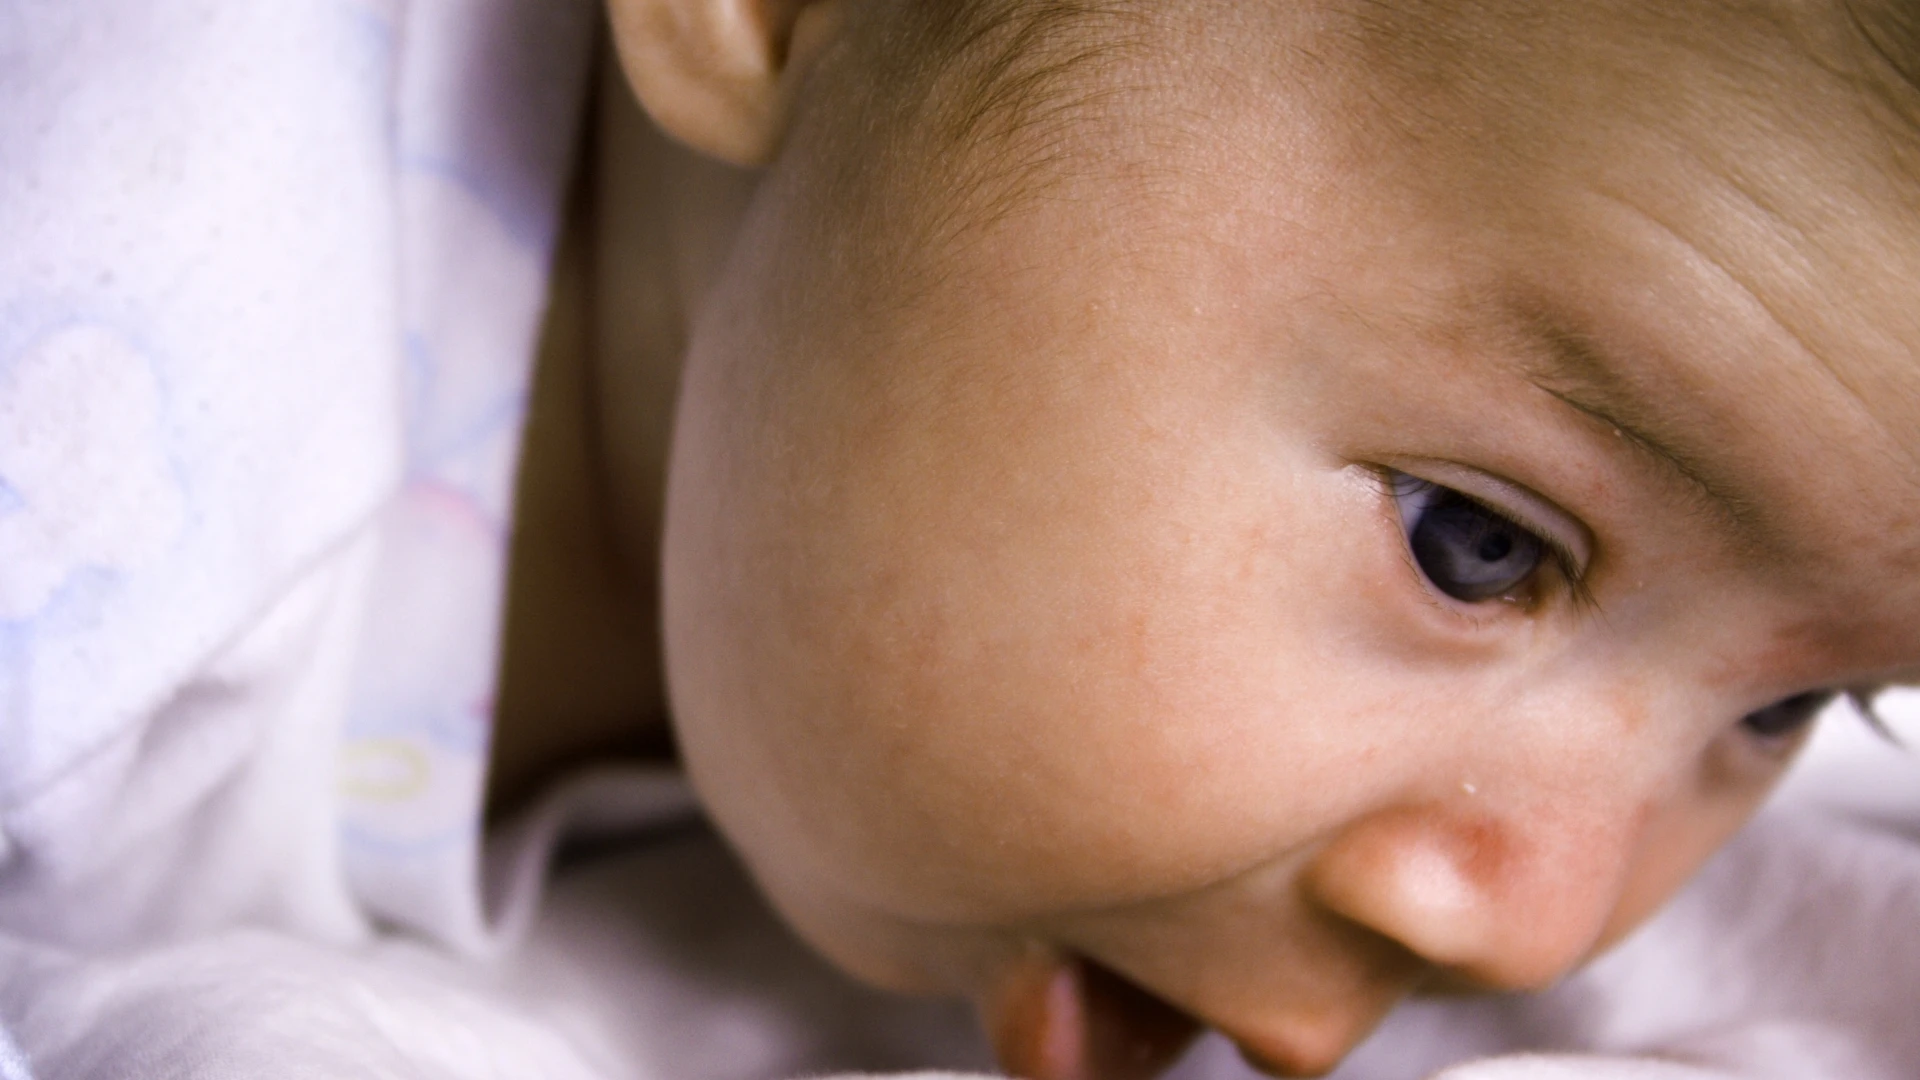
- Đặc điểm khuôn mặt đặc trưng: Lông mày rậm, thường cong và có thể gần liền nhau, lông mi dài, mũi nhỏ, sống mũi thấp, đầu mũi hếch, nhân trung dài, môi trên mỏng và khóe miệng hướng xuống.
- Chậm tăng trưởng: Cân nặng và chiều cao thấp, có thể xuất hiện từ trước sinh và tiếp tục sau sinh.
- Đầu nhỏ: Vòng đầu nhỏ hơn mức dự kiến theo tuổi và giới.
- Chậm phát triển: Chậm vận động, ngôn ngữ, khả năng học tập và nhận thức có thể bị ảnh hưởng.
- Bất thường chi: Bàn tay, bàn chân nhỏ, ngón ngắn. Trường hợp nặng có thể thiếu ngón hoặc giảm sản chi trên.
- Khó khăn khi ăn và tiêu hóa: Bú hoặc ăn kém, khó nuốt, trào ngược dạ dày - thực quản.
- Rối loạn hành vi: Có thể gặp hành vi lặp lại, lo âu, khó khăn trong giao tiếp xã hội hoặc đặc điểm phổ tự kỷ.
- Các bất thường khác: Có thể gặp giảm thính lực, vấn đề thị giác, dị tật tim, tiết niệu - sinh dục hoặc cơ xương.
Biến chứng có thể gặp khi mắc hội chứng Cornelia de Lange
Hội chứng Cornelia de Lange có thể ảnh hưởng đến nhiều cơ quan. Các biến chứng phụ thuộc vào mức độ bệnh và những bất thường đi kèm:
- Chậm phát triển thể chất và thần kinh: Chậm tăng trưởng, chậm vận động, ngôn ngữ và phát triển nhận thức.
- Biến chứng tiêu hóa: Trào ngược dạ dày - thực quản kéo dài có thể gây viêm thực quản, khó ăn và ảnh hưởng dinh dưỡng.
- Vấn đề hô hấp: Tăng nguy cơ viêm đường hô hấp, viêm phổi hít, đặc biệt khi có rối loạn nuốt hoặc trào ngược.
- Suy giảm thính lực và thị lực: Có thể ảnh hưởng đến khả năng giao tiếp, học tập và phát triển của trẻ.
- Biến chứng tim mạch: Dị tật tim bẩm sinh ở một số người bệnh có thể gây ảnh hưởng đến chức năng tim.
- Rối loạn hành vi và tâm lý: Lo âu, hành vi tự gây tổn thương, khó khăn giao tiếp xã hội hoặc các đặc điểm thuộc phổ tự kỷ có thể ảnh hưởng đến sinh hoạt.
- Biến chứng cơ xương: Bất thường chi, vẹo cột sống hoặc hạn chế vận động có thể gây khó khăn trong hoạt động hằng ngày.
Khi nào cần gặp bác sĩ?
Thăm khám sớm có vai trò quan trọng trong việc phát hiện hội chứng Cornelia de Lange, đánh giá các bất thường đi kèm và hỗ trợ trẻ phát triển phù hợp. Cha mẹ nên đưa trẻ đi khám nếu nhận thấy chậm tăng cân hoặc chiều cao, đầu nhỏ, chậm vận động - ngôn ngữ, đặc điểm khuôn mặt bất thường, dị tật tay chân, bú hoặc ăn khó, trào ngược kéo dài, giảm thính lực hay bất thường thị giác. Trẻ đã được chẩn đoán bệnh cũng cần tái khám định kỳ để theo dõi tăng trưởng, phát triển và kịp thời xử trí các vấn đề sức khỏe phát sinh.
Nguyên nhân gây hội chứng Cornelia de Lange
Hội chứng Cornelia de Lange chủ yếu do các đột biến gây bệnh ở những gen liên quan đến phức hợp cohesin, một hệ thống protein có vai trò quan trọng trong điều hòa hoạt động của gen và sự phát triển của cơ thể. Các bất thường di truyền chính gồm:
- NIPBL: Giúp đưa cohesin lên nhiễm sắc thể và hỗ trợ điều hòa biểu hiện gen. Là nguyên nhân thường gặp nhất. Đột biến gen có thể làm gián đoạn quá trình phát triển bình thường của nhiều cơ quan thường liên quan đến kiểu hình CdLS điển hình và có thể nặng hơn.
- SMC1A và SMC3: Mã hóa các thành phần cấu trúc chính của cohesin, tham gia tổ chức nhiễm sắc thể, điều hòa gen và phân chia tế bào.
- RAD21: Là thành phần của cohesin, giúp duy trì cấu trúc và sự ổn định của nhiễm sắc thể, đồng thời góp phần kiểm soát hoạt động của các gen phát triển.
- HDAC8: Điều hòa quá trình tái sử dụng cohesin thông qua tác động lên SMC3, giúp phức hợp cohesin hoạt động bình thường trong chu kỳ tế bào và quá trình phát triển.
Các đột biến NIPBL, SMC3 và RAD21 chủ yếu theo kiểu trội trên nhiễm sắc thể thường. Còn đột biến SMC1A và HDAC8 liên quan nhiễm sắc thể X. Phần lớn trường hợp CdLS là do đột biến mới phát sinh, nhưng một số trường hợp có thể được di truyền từ cha hoặc mẹ.
Nguy cơ gây hội chứng Cornelia de Lange
Những ai có nguy cơ mắc hội chứng Cornelia de Lange?
Hội chứng Cornelia de Lange chủ yếu do bất thường di truyền và phần lớn trường hợp xuất hiện ngẫu nhiên do đột biến gen mới. Vì vậy, bệnh có thể xảy ra ở trẻ thuộc bất kỳ giới tính hoặc nhóm dân số nào.
- Trẻ có đột biến gen gây bệnh: Đặc biệt ở các gen liên quan đến phức hợp cohesin như NIPBL, SMC1A, SMC3, RAD21 hoặc HDAC8.
- Trẻ có cha hoặc mẹ mang đột biến gây bệnh: Nguy cơ có thể tăng khi đột biến được di truyền trong gia đình, tùy gen và kiểu di truyền.
- Anh chị em của người mắc CdLS: Có thể có nguy cơ tái mắc cao hơn dân số chung trong một số trường hợp, bao gồm khi cha hoặc mẹ có thể khảm dòng sinh dục.
Yếu tố làm tăng nguy cơ mắc hội chứng Cornelia de Lange
CdLS không có các yếu tố nguy cơ lối sống, chế độ ăn hay các yếu tố môi trường thông thường. Nguy cơ chủ yếu liên quan đến yếu tố di truyền.
Phương pháp chẩn đoán và điều trị hội chứng Cornelia de Lange
Phương pháp xét nghiệm và chẩn đoán hội chứng Cornelia de Lange
Chẩn đoán hội chứng Cornelia de Lange cần kết hợp đánh giá lâm sàng và các phương pháp cận lâm sàng. Thăm khám giúp nhận diện những đặc điểm gợi ý như chậm tăng trưởng, khuôn mặt đặc trưng, chậm phát triển và bất thường chi. Cận lâm sàng, đặc biệt là xét nghiệm di truyền, giúp xác định nguyên nhân và hỗ trợ đánh giá các dị tật đi kèm. Hai phương pháp bổ sung cho nhau để tăng độ chính xác của chẩn đoán.
- Xét nghiệm di truyền: Tìm đột biến gây bệnh ở các gen như NIPBL, SMC1A, SMC3, RAD21, HDAC8. Có thể sử dụng panel gen, giải trình tự exome hoặc genome trong trường hợp cần thiết.
- Phân tích mất hoặc lặp đoạn gen: Được cân nhắc khi xét nghiệm giải trình tự chưa phát hiện bất thường nhưng vẫn nghi ngờ CdLS.
- Chẩn đoán hình ảnh: Siêu âm tim, siêu âm bụng, X-quang hoặc các kỹ thuật hình ảnh khác giúp phát hiện bất thường tim, thận, xương và các cơ quan liên quan.
- Đánh giá thính lực và thị lực: Giúp phát hiện sớm tình trạng giảm thính lực, tật khúc xạ hoặc các bất thường ở mắt.
- Đánh giá phát triển: Kiểm tra vận động, ngôn ngữ, nhận thức và hành vi để xác định mức độ ảnh hưởng và xây dựng kế hoạch can thiệp phù hợp.
Phương pháp điều trị hội chứng Cornelia de Lange
Hiện chưa có phương pháp điều trị khỏi hoàn toàn hội chứng Cornelia de Lange. Điều trị chủ yếu nhằm kiểm soát triệu chứng, xử trí các bất thường đi kèm và hỗ trợ khả năng phát triển, sinh hoạt của người bệnh. Kế hoạch điều trị cần cá thể hóa và thường có sự phối hợp của nhiều chuyên khoa.
- Hỗ trợ dinh dưỡng và tiêu hóa: Điều chỉnh chế độ ăn, xử trí khó nuốt, trào ngược dạ dày - thực quản và tình trạng chậm tăng trưởng.
- Can thiệp phát triển sớm: Vật lý trị liệu, hoạt động trị liệu và âm ngữ trị liệu giúp cải thiện vận động, giao tiếp và kỹ năng sinh hoạt.
- Điều trị các bệnh lý đi kèm: Theo dõi và xử trí các vấn đề về tim, hô hấp, thính giác, thị giác, răng miệng hoặc tiết niệu - sinh dục.
- Hỗ trợ hành vi và tâm lý: Can thiệp phù hợp khi có lo âu, hành vi lặp lại, tự gây tổn thương hoặc khó khăn trong giao tiếp xã hội.
- Phẫu thuật: Có thể được chỉ định đối với một số dị tật bẩm sinh hoặc bất thường cấu trúc cần can thiệp.
Chế độ sinh hoạt và phòng ngừa hội chứng Cornelia de Lange
Những thói quen sinh hoạt có thể giúp hạn chế diễn tiến hội chứng Cornelia de Lange
Thay đổi thói quen sinh hoạt không thể chữa khỏi hội chứng Cornelia de Lange nhưng có thể hỗ trợ phát triển, hạn chế ảnh hưởng của các vấn đề đi kèm và cải thiện chất lượng cuộc sống.
Chế độ sinh hoạt
- Vận động phù hợp: Khuyến khích hoạt động vừa sức, kết hợp vật lý trị liệu khi cần.
- Hỗ trợ phát triển: Rèn luyện vận động, ngôn ngữ, giao tiếp và kỹ năng tự chăm sóc.
- Sinh hoạt điều độ: Duy trì thời gian ngủ, nghỉ và hoạt động ổn định.
- Theo dõi định kỳ: Kiểm tra tăng trưởng, phát triển và các vấn đề sức khỏe đi kèm.
Chế độ dinh dưỡng
- Ăn đủ chất: Đảm bảo năng lượng và dưỡng chất phù hợp với nhu cầu tăng trưởng.
- Điều chỉnh thức ăn: Chọn kết cấu phù hợp nếu trẻ khó nhai, nuốt hoặc dễ sặc.
- Chia nhỏ bữa: Hữu ích khi trẻ ăn kém hoặc có trào ngược dạ dày - thực quản.
- Theo dõi tăng trưởng: Kiểm tra cân nặng, chiều cao để kịp thời điều chỉnh dinh dưỡng.
- Bổ sung vi chất khi cần.
Phương pháp phòng ngừa hội chứng Cornelia de Lange
Hội chứng Cornelia de Lange là rối loạn di truyền nên hiện chưa có biện pháp phòng ngừa hoàn toàn, đặc biệt khi phần lớn trường hợp liên quan đến đột biến gen mới phát sinh. Tuy nhiên, tư vấn và đánh giá di truyền có thể giúp gia đình hiểu rõ nguy cơ tái mắc và có kế hoạch sinh sản phù hợp.
- Tư vấn di truyền: Nên thực hiện khi gia đình đã có người mắc bệnh hoặc nghi ngờ mang đột biến liên quan.
- Xét nghiệm di truyền cha mẹ: Giúp xác định đột biến có được di truyền hay mới phát sinh và ước tính nguy cơ tái mắc.
- Chẩn đoán trước sinh: Có thể được cân nhắc khi đã xác định đột biến gây bệnh trong gia đình.
- Xét nghiệm di truyền tiền làm tổ: Có thể là lựa chọn trong hỗ trợ sinh sản đối với gia đình có nguy cơ di truyền đã được xác định.
 Bài viết có hữu ích với bạn?